Au cours des dernières décennies de ma carrière, j’ai passé d’innombrables heures à travailler pour protéger les Américains en effectuant des recherches sur la sécurité des médicaments. Mon éducation et ma carrière m'ont conduit dans environ une demi-douzaine d'universités, dans les grandes sociétés pharmaceutiques et à la FDA sous trois administrations présidentielles. La sécurité des médicaments prend en compte la raison pour laquelle une personne peut prendre un produit pharmaceutique et ne subir aucun effet indésirable, alors qu'une autre personne pourrait prendre le même produit mais subir des effets indésirables pouvant aller jusqu'à une invalidité permanente ou la mort. Par défaut, l’étude de la sécurité des médicaments prend également en compte les aspects non cliniques de la fabrication et de la qualité des médicaments.
La qualité des médicaments étant un facteur essentiel pour évaluer leur innocuité, mon engagement à protéger les Américains m'a conduit à concevoir et à fonder la première « pharmacie analytique » au monde, chargée de vérifier scientifiquement les produits pharmaceutiques provenant de pays comme l'Inde et la Chine avant leur distribution aux patients. Malheureusement, la priorité donnée au profit au détriment de l'éthique et de la protection des patients a conduit la direction financière de cette entreprise à commettre de graves violations des règles de la FDA et à être accusée par des juges de faire de fausses déclarations scientifiques (événements survenus, comme par hasard, après mon départ).
En l'absence de confirmation externe de la qualité des médicaments, les Américains dépendent entièrement de la FDA et des fabricants pour évaluer et confirmer la pureté des produits. La sécurité des médicaments s'est révélée être un problème majeur concernant les injections d'ARNm contre la Covid-19. Malheureusement, quiconque souhaiterait effectuer sa propre analyse de ces injections ne dispose ni d'une liste d'ingrédients suffisamment détaillée pour comparaison, ni même d'un accès à la méthodologie réglementaire établie pour tester correctement leur pureté.
C’est parce que les fabricants et la FDA considèrent que tous les ingrédients de ces injections d’ARNm, y compris la séquence de l’ARNm et les propriétés des nanoparticules lipidiques (LNP), notamment la demi-vie, les structures des LNP, les modifications de surface, le nombre/type(s) de LNP par dose et les points de fixation sur le brin d’ARNm, sont non spécifiés ou constituent un « secret commercial ».
De plus, la FDA considère également les méthodologies permettant de tester la pureté des injections d'ARNm comme un secret commercial.
Un soutien bipartisan et des centaines de milliards de dollars des contribuables, mais AUCUNE transparence ?
Le secret qui entoure l'ARNm du Covid-19 persiste, malgré les propositions de transparence totale des administrations Trump et Biden concernant les injections d'ARNm, allant jusqu'à la levée des droits de propriété intellectuelle. Malgré cela, la FDA et les fabricants maintiennent un contrôle strict sur les brevets, y compris sur les données essentielles relatives à ces vaccins, au titre de secret commercial. Et ce, alors même que, selon les publications de Forbes et Statista , tous les fabricants de vaccins contre le Covid-19 ont reçu des centaines de millions de dollars de fonds publics.
Étudier l’épidémiologie de la sécurité des médicaments est déjà assez difficile. Sans pureté/cohérence vérifiable du produit, une évaluation complète de la sécurité est impossible.
La transparence totale de tous les ingrédients et les mesures de contrôle de qualité sont importantes non seulement parce qu’elles ont été largement financées par les contribuables à hauteur de centaines de millions de dollars, mais aussi parce qu’une multitude de questions ont été soulevées quant à la sécurité et à l’efficacité des injections d’ARNm du Covid.
Outre leur complexité exceptionnelle, leur approbation par les autorités réglementaires a été accélérée en moins d'un an . La plupart des médicaments et vaccins nécessitent généralement une dizaine d'années d'essais cliniques complets pour évaluer leur innocuité et leur efficacité, puis pour être approuvés. En plus d'utiliser des ingrédients totalement nouveaux et très complexes, et d'être les premiers du genre à être administrés à grande échelle, leur développement, incluant les évaluations cliniques à long terme de l'innocuité et de la toxicité ainsi que les études épidémiologiques, a été accéléré et n'a probablement pas été entièrement élucidé avant leur mise sur le marché.
La vérification des ingrédients, la transparence et la « véracité » de la FDA ont des précédents remontant aux années 1800 :
La vérification analytique et la transparence des ingrédients, ou « exactitude de l'étiquetage », selon lesquelles le contenu du flacon doit correspondre aux ingrédients indiqués, sont antérieures à la création de la FDA et remontent à 1862. La FDA actuelle est en fait née d'un simple employé du « Département de chimie » du ministère américain de l'Agriculture.
La falsification (ajout d'ingrédients altérés ou toxiques) , la contrefaçon (étiquetage trompeur ou allégations médicales erronées) et l'étiquetage erroné (présence d'ingrédients non mentionnés sur l'étiquette) ont tous une longue et sombre histoire aux États-Unis. On pensait que ces pratiques avaient atteint leur apogée au début et au milieu du XIXe siècle – ou du moins à cette époque – car ce n'est qu'en 1862 que des méthodes techniques ont été mises au point pour analyser et détecter la fraude aux ingrédients. Auparavant, des guérisseurs itinérants se faisant passer pour des « docteurs » (avec des qualifications invariablement douteuses, voire inexistantes) vendaient des flacons de remèdes miracles dont les étiquettes ne mentionnaient que des ingrédients vagues ou inoffensifs tels que « vitamines », « extraits de plantes » ou « élixirs de charlatan » – ou bien ne comportaient aucune liste d'ingrédients.
À l'époque, de nombreux Néo-Anglais puritains et pieux, qui pour des raisons religieuses ne consommaient jamais d'alcool, achetaient ces remèdes auprès de ces charlatans et se laissaient berner, à leur insu, par des solutions contenant non seulement de l'alcool, mais aussi des stupéfiants comme l'opium et/ou la cocaïne. Sous prétexte de soigner une multitude de maux, ces remèdes se soldaient par une dépendance dévastatrice et/ou une santé gravement altérée par ces premiers « trafiquants de drogue ».
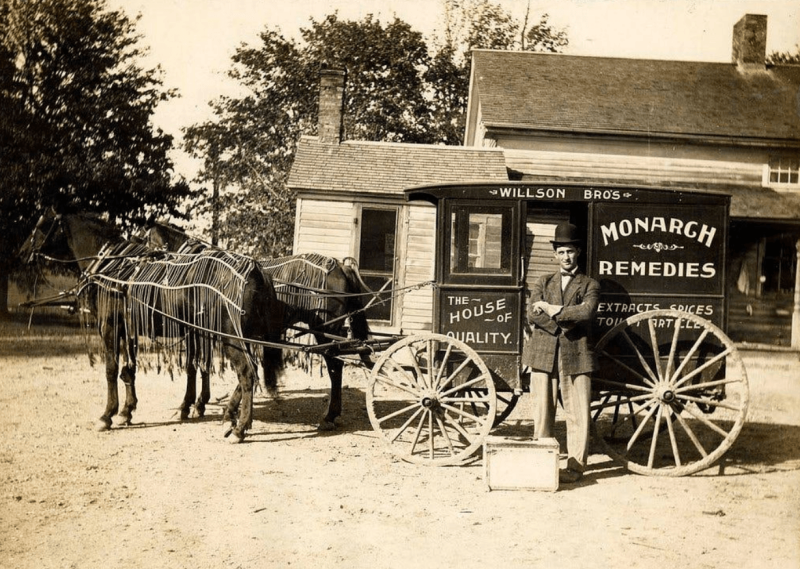
Face à l'ampleur du problème, le gouvernement fédéral a commencé à s'en préoccuper. Finalement, la loi sur la pureté des aliments et des médicaments (Pure Food and Drug Act ) a été adoptée en 1906, menant à la création de la Food and Drug Administration (FDA).
[La FDA avait pour mission fondamentale de veiller à ce que les médicaments portent des mentions véridiques sur leur étiquetage et répondent à certaines normes de pureté et de concentration.
N’oubliez pas cette exigence d’étiquetage véridique vieille de près de 120 ans et la partie relative à la « pureté » de la loi de 1906 sur les aliments et les médicaments purs, lorsque vous poursuivez votre lecture sur les tests de vérification de l’ARNm et la transparence des ingrédients.
Quels tests de vérification des ingrédients « véridiques » et « purs » sont effectués pour les produits réglementés par la FDA ?
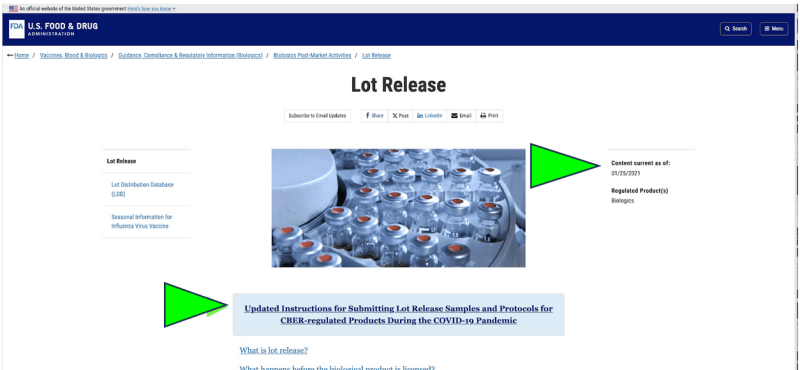
En 2021, face à la pandémie de Covid-19, la FDA a opté pour un contrôle de la qualité des médicaments américains par prélèvement à distance d' échantillons envoyés par courrier, en remplacement des inspections sur site. Cette pratique était-elle légale ? Peut-elle être considérée comme scientifiquement acceptable ? Aujourd'hui, malgré la fin de la pandémie, le seul test officiel de mise sur le marché effectué sur les médicaments à ARNm contre la Covid-19 semble toujours être réalisé par la FDA à partir d'échantillons envoyés par courrier par le fabricant, d'après une capture d'écran de son site web . De toute évidence, cette méthode d'échantillonnage par voie postale est très différente et potentiellement moins fiable qu'un prélèvement direct sur place. Malgré cela, la FDA affirme appliquer « les normes les plus strictes au monde en matière d'échantillonnage et d'analyse ».
Par ailleurs, la FDA propose de faire progresser davantage sa politique de tests à distance « par correspondance » avec un nouveau document d’orientation proposé.
Bien qu'il ne s'agisse pour l'instant que d'un document provisoire de la FDA, les sites web officiels de l'agence indiquent que l'envoi d'échantillons par courrier semble avoir été mis en œuvre au moins depuis janvier 2021. La FDA semble considérer les résultats de ces tests comme une vérification indépendante.
De plus, le bas de la première page du projet de document de la FDA propose d'étendre les « tests à distance ». Il énumère actuellement toutes les divisions de la FDA chargées de la réglementation des produits, ce qui laisse entendre qu'il s'agit d'une proposition de politique à l'échelle de l'agence.
La liste complète comprend les :
- Bureau des affaires réglementaires
- Bureau de la politique et de la réponse alimentaires
- Bureau des produits combinés
- Centre d'évaluation et de recherche sur les produits biologiques
- Centre d'évaluation et de recherche sur les médicaments
- Centre des appareils et de la santé radiologique
- Centre de sécurité sanitaire des aliments et de nutrition appliquée
- Centre des produits du tabac
- Centre de médecine vétérinaire
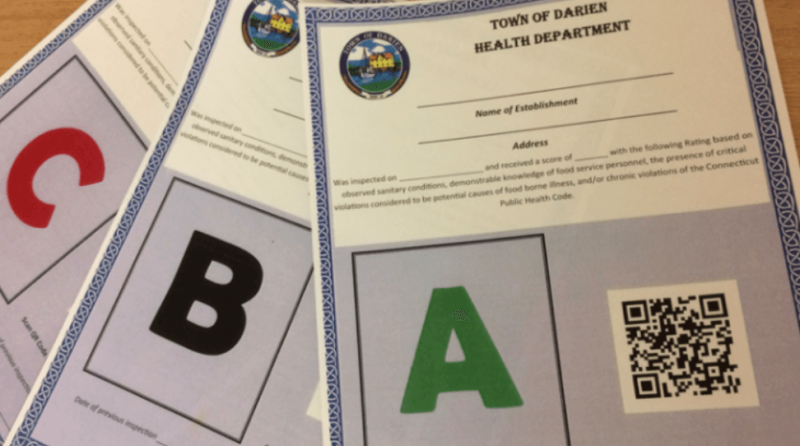
L’échantillonnage de contrôle qualité « envoyé par la poste » par la FDA est-il approprié ? Et si les inspections des restaurants du ministère de la Santé des États reflétaient la politique de la FDA ?
Cette méthode d'échantillonnage par correspondance est tout aussi absurde, par exemple, lorsqu'un service de santé publique d'un État demande aux restaurants d'envoyer périodiquement par la poste divers plats de leur menu à un laboratoire d'analyse afin de détecter d'éventuelles contaminations alimentaires, ou encore lorsqu'il exige des restaurants qu'ils s'engagent à tester eux-mêmes leurs plats. Que se passerait-il si ce restaurant se trouvait en Chine ? En Inde ? Ou dans tout autre pays réputé pour ses graves problèmes de fraude et de contrôle de la qualité ?
Cette méthodologie serait inacceptable tant pour les restaurants que pour les sociétés pharmaceutiques, pour des raisons évidentes : les fabricants pourraient envoyer les échantillons qu’ils préfèrent – pas nécessairement des échantillons de lots représentatifs. Ce n’est évidemment pas la même chose que les inspecteurs de la FDA qui acquièrent des échantillons lors d’inspections inopinées de l’ensemble de l’installation.
Sous l’analogie du restaurant, bien sûr, tous les restaurants soumettre des échantillons de qualité « A » ce qui ne serait pas nécessairement représentatif de ce que reçoivent les consommateurs.
Contrôle qualité : qu’est-ce que le « test de libération » pharmaceutique et pourquoi est-il important ?
Aujourd'hui, la FDA contrôle la qualité et la composition de produits d'une valeur de 2 700 milliards de dollars par an , mais semble dissimuler des évaluations et des résultats essentiels concernant la vérification des ingrédients. La FDA est censée protéger les Américains en réalisant des analyses complètes afin de garantir l'exactitude des ingrédients. Les résultats de ces analyses devraient être transparents pour les contribuables qui financent le budget de 6.6 milliards de dollars de la FDA . Cette vérification scientifique est appelée « tests de libération » pharmaceutiques. Les tests de libération sont un terme technique désignant un processus impliquant diverses analyses instrumentales permettant de tester de manière exhaustive la pureté, la concentration, la consistance, l'identité et la présence d'impuretés de toute nature dans les produits.
L'ensemble de la FDA est né de l'initiative d'un employé du « Département de chimie » en 1862, animé par le besoin de transparence et de vérification des ingrédients. Aujourd'hui, ce rôle s'est étendu à un département entier de la FDA, composé de 1 300 scientifiques et personnels de soutien, officiellement dédié à la vérification des ingrédients par le biais de tests de libération des produits pharmaceutiques. Le Bureau de la qualité pharmaceutique (OPQ) de la FDA est censé garantir que les médicaments correspondent exactement à la liste des ingrédients, sans variation de qualité/impuretés (critère qualitatif) ni de teneur (critère qualitatif). Les règles en la matière sont très précises et détaillées dans le titre 21 du CFR, section 201.10.
Comment la FDA vérifie les injections d’ARNm pour le contrôle qualité :
Les résultats des contrôles qualité des tests effectués sur les injections d'ARNm étaient particulièrement cruciaux, compte tenu du nombre important d'échantillons, de leur complexité et de leur réalisation rapide. Alors que les contribuables comptent sur la FDA pour vérifier la qualité des injections d'ARNm et communiquer les résultats, cette dernière semble privilégier la protection des ingrédients des fabricants au détriment de la transparence la plus élémentaire concernant les produits anti-Covid à base d'ARNm. Bien que la FDA semble collecter des échantillons, sa méthode d'envoi par courrier est fondamentalement erronée. De plus, je n'ai trouvé aucun résultat de ces tests publié par la FDA.
Autrement dit : pendant la pandémie, alors que de nouveaux vaccins à ARNm, largement déployés, étaient proposés aux Américains à une vitesse fulgurante et que le pays comptait plus que jamais sur les compétences de la FDA en matière de qualité et de réglementation, cette dernière acceptait des tests et/ou des résultats de contrôle qualité soumis par voie postale. La FDA n’a-t-elle pas tenu compte du fait que les fabricants d’ARNm reconnaissaient avoir des difficultés à répondre aux exigences de production et se démenaient pour maintenir les processus ? Les fabricants d’ingrédients à base d’ARNm ont par ailleurs déclaré que les efforts déployés pour satisfaire la demande étaient sans précédent.
De telles déclarations ne rassurent pas les consommateurs quant à la qualité et illustrent l'augmentation considérable de la production de ces produits complexes, ce qui devrait justifier un contrôle particulièrement vigilant et sur place de la FDA concernant les installations et les produits fabriqués, pandémie ou non. Un fabricant d'ingrédients à base d'ARNm, par exemple, a déclaré avoir soudainement multiplié sa production par 50.
Au milieu de cette nouvelle technologie mise en œuvre à toute vitesse, aucun des 1,300 XNUMX scientifiques de l’OPQ à la FDA n’a exigé des inspections en direct, ou du moins n’a proposé de faire autre chose que de demander des échantillons « envoyés par la poste » potentiellement douteux. pour tester?
La question qui se pose est la suivante : pourquoi la FDA n’a-t-elle pas prélevé d’échantillons directement ? Même en pleine pandémie, elle aurait pu inspecter les installations en portant des combinaisons de protection ou, à tout le moins, choisir de prélever des échantillons dans les pharmacies, les hôpitaux ou les entrepôts des distributeurs.
Méthodologie cachée pour tester les ingrédients d’injection d’ARNm :
Outre l'absence de résultats de tests et les résultats douteux des échantillons « envoyés par la poste », la FDA dissimule en outre sa méthodologie validée, empêchant ainsi d'autres d'effectuer leurs propres analyses indépendantes sur la qualité/pureté des injections d'ARNm.
L'analyse indépendante de la pureté et de la contamination potentielle des médicaments par rapport à leur liste d'ingrédients est une démarche que j'ai moi-même entreprise lors de la conception de la première pharmacie analytique au monde . Cependant, les injections d'ARNm étant une technologie novatrice dont la liste d'ingrédients est loin d'être totalement transparente, la méthodologie de test à employer est bien plus complexe que pour d'autres médicaments à petites molécules. Toute personne cherchant à consulter des informations sur le stockage, la stabilité, la spécificité, la chimie, la sensibilité, ou même la méthodologie de base pour la validation des tests et/ou l'interprétation des résultats, se heurte à un rapport de la FDA comportant des expurgations excessivement intrusives, rendant impossible toute compréhension scientifique, même la plus élémentaire, de la manière d'évaluer les résultats ou de mener des tests.
À titre d'exemple visuel poignant, une seule page expurgée d'un résumé réglementaire plus long de la FDA (illustré ci-dessous) fait partie d'un document de 127 pages (dont seulement 63 ont été partagées, et parmi ces 63 pages, environ 50 % ont été expurgées) sur la manière d'évaluer la pureté, la concentration et d'autres mesures analytiques des injections d'ARNm.
Ces occultations de la FDA (b)(4) précisaient des occultations détaillées utilisées pour « protéger les secrets commerciaux et les informations commerciales ou financières confidentielles ». Mais est-il vraiment approprié de le qualifier de « commercial » si la recherche/le développement/le produit a été financé par des centaines de millions de dollars des contribuables?
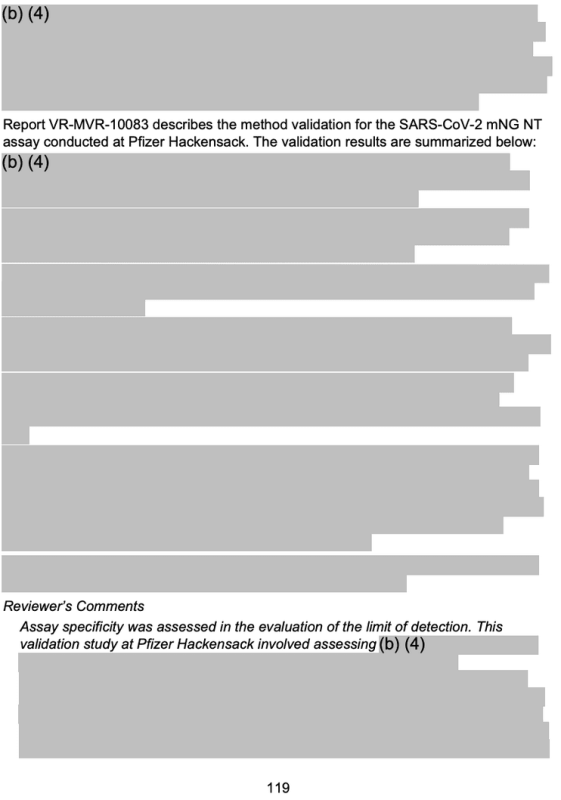
Sans liste d'ingrédients ni méthodologie de test, il est impossible pour quiconque en dehors de la FDA ou des fabricants de savoir précisément comment vérifier la falsification du produit (ingrédients altérés ou toxiques) ou l'étiquetage erroné (car une liste complète des ingrédients, y compris la séquence nucléotidique et les configurations des nanoparticules lipidiques, est particulièrement vague sur l'étiquette du produit).
Le manque de méthodologie est particulièrement problématique car de nouvelles données préliminaires utilisant une méthodologie indépendante ont montré des preuves de contamination de l'ADN dans les injections d'ARNm Covid.
Ainsi, si une personne extérieure prétendait avoir testé et trouvé une impureté dans les injections d’ARNm et demandait sa réponse à la FDA ou aux fabricants, elle recevrait une réponse indiquant quelque chose du genre :
- Vous n'avez pas utilisé de méthodologie de test validée/appropriée pour tirer vos conclusions et vos analyses sont donc invalides.
À cela, le laboratoire indépendant tenterait de demander la méthodologie de test à partir de la documentation approuvée par la FDA (c'est-à-dire le document complet contenant la figure 5) en demandant : « D'accord, je voudrais le tester en utilisant votre méthodologie approuvée ; pouvez-vous nous dire de quoi il s'agit ? »
- La FDA ou le fabricant répondrait quelque chose du genre : «Ce que nous sommes prêts à divulguer sur la méthodologie employée et qui n'est pas confidentiel peut être trouvé en ligne ou via une demande FOIA de la FDA.« …là où ils seraient rencontrés le document suivant fortement expurgé, où tout ce qui a un sens est masqué par des expurgations (b)(4).
Lire entre les lignes : il est évident que les fabricants et la FDA américaine ne veulent pas que quiconque d’autre qu’eux-mêmes connaisse les ingrédients complets des injections d’ARNm ou même teste leur pureté et leur cohérence.
Selon les responsables de la FDA : La fabrication de produits pharmaceutiques est Très Sujet aux erreurs :
De nombreux problèmes peuvent survenir – et surviennent effectivement – lors du processus de fabrication pharmaceutique. Outre les incohérences potentielles liées aux injections d'ARNm/LNP, des problèmes qualitatifs et quantitatifs affectent tous les produits pharmaceutiques réglementés par la FDA. Même la Chambre des représentants et le Sénat ont officiellement reconnu les rapports faisant état de l'incapacité de la FDA à sécuriser la chaîne d'approvisionnement pharmaceutique américaine. La majorité des produits pharmaceutiques destinés aux consommateurs américains sont fabriqués à l'étranger, dans des pays comme l'Inde et la Chine , et d'autres pays à bas coût de main-d'œuvre ne sont pas réputés pour leurs contrôles de qualité rigoureux . Le Federal Register regorge de rapports d' infractions dans les usines de fabrication indiennes et chinoises.
La FDA certifie-t-elle également ces usines – y compris celles ayant de longs antécédents de violations – via un système « d’envoi par la poste » à la FDA ? Outrageusement, la réponse à cette question mettrait très mal à l’aise quiconque s’intéresse à la qualité pharmaceutique.
Alors que le niveau de précision Six Sigma est depuis longtemps l'objectif visé en matière de qualité et de sécurité dans les secteurs de l'automobile, de l'informatique, de la téléphonie mobile et autres industries de haute technologie, il semble avoir été largement négligé dans le domaine de la fabrication pharmaceutique.
Les responsables de la FDA ont publié des données estimant l'imprécision dans la fabrication pharmaceutique à 2-3σ (sigma). Une qualité de 2σ correspond à 308 537 défauts pour 1 000 000 d'opportunités . (Il est probable que le nombre d'opportunités d'erreur soit bien supérieur à 1 000 000 dans la fabrication pharmaceutique.) La FDA en est consciente au plus haut niveau ; en effet, le directeur actuel du Bureau de la qualité pharmaceutique de la FDA, Michael Kopcha, a même rédigé et publié le calcul Six Sigma mentionné ci-dessus, déplorant l'imprécision inhérente à la fabrication pharmaceutique dès 2017.
La marge d'erreur des produits d'ARNm et/ou de leurs LNP pourrait être encore moins précise que 2-3σ (plus le σ est faible, plus un produit est erroné), car ils incluent du matériel nucléotidique et de nouveaux LNP, ce qui les rend beaucoup plus complexes que les produits pharmaceutiques à petites molécules, malgré le fait qu'ils soient développés, fabriqués et commercialisés à une vitesse fulgurante.
Alors même que la FDA et ses responsables reconnaissent une imprécision inhérente à la fabrication, pourquoi, dans le vaste monde du sport, la FDA ne remplit-elle pas sa mission de sécurité en partageant publiquement avec le public américain qui la finance les résultats de ses tests de libération de la technologie de l'ARNm ?
Encore une fois avant 1862 ? Les injections d’ARNm sont-elles les seuls médicaments pour lesquels les Américains n’ont pas Informations sur les ingrédients ?
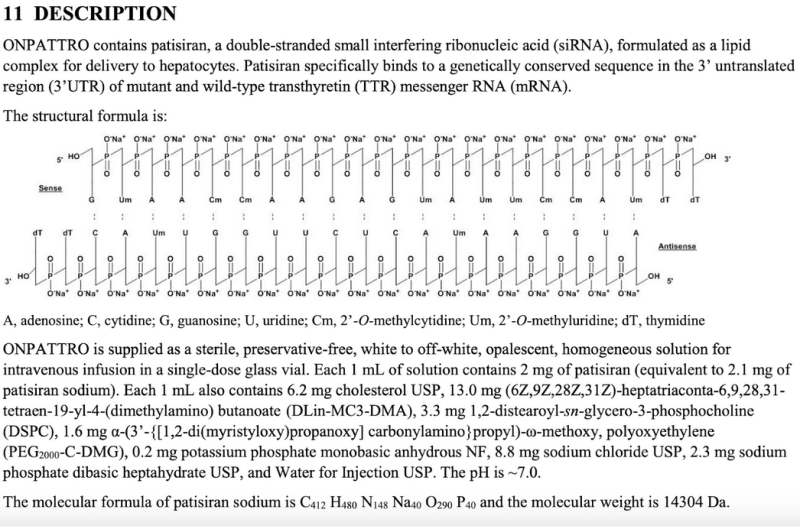
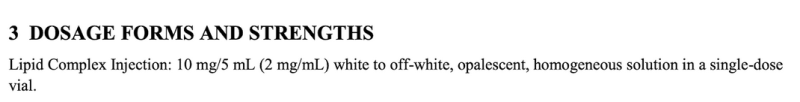
Le manque de clarté concernant le nombre de séquences d'ARNm injectées et d'autres informations essentielles contraste fortement avec un autre médicament à base d'ARN approuvé par la FDA : le patisiran (Onpattro®) . Onpattro indique clairement la séquence, le poids moléculaire et le dosage (en milligrammes) de ses produits dans l'étiquetage officiel de la FDA , comme l'illustre l'extrait ci-dessous :
Manque de spécificité de dose d’ARNm Covid : 0.3 ml (ou 0.5 ml) de quoi?
À l'heure actuelle, nous ne disposons toujours pas d'informations sur la composition de base des vaccins à ARNm contre la Covid-19. Les pharmaciens savent seulement administrer un volume précis de liquide, et apparemment sans se poser de questions. Normalement, l'étiquetage officiel des emballages, approuvé par la FDA, devrait détailler les ingrédients contenus dans ce volume, mais ce n'est pas le cas pour les vaccins à ARNm contre la Covid-19 : les étiquettes indiquent simplement 0.3 ml (ou 0.5 ml) comme « Forme pharmaceutique et concentration ».
De plus, comme tout lycéen pourrait vous le dire, 0.3/0.5 mL représente un volume , et non une concentration . Nous ignorons tout du contenu précis de ces 0.3/0.5 mL : combien de particules LNP ? Quelle est leur taille et leur morphologie ? Combien de séquences d’ARNm sont présentes dans ce volume ?
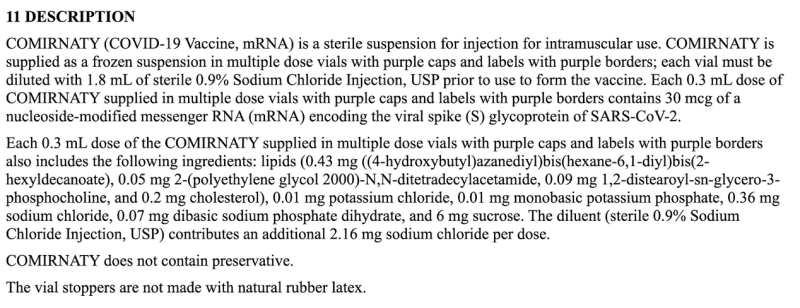
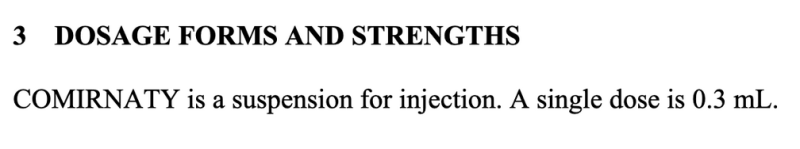
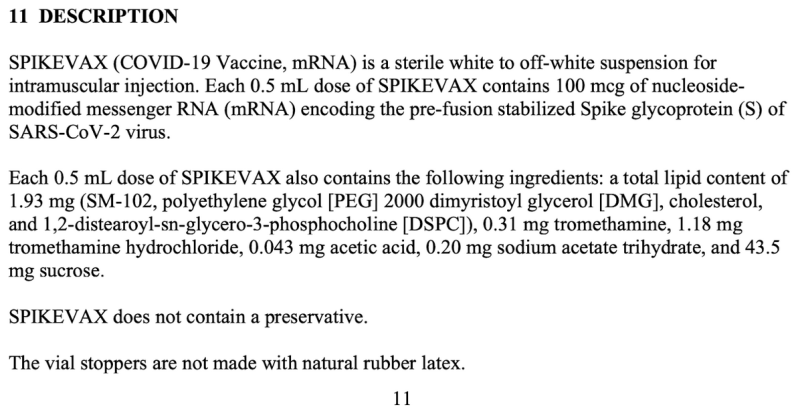
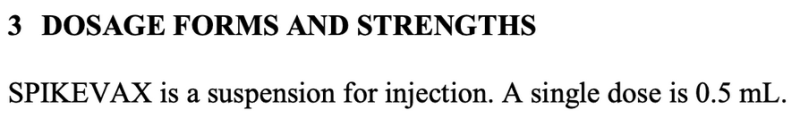
Est-ce ce qui est considéré comme un étiquetage suffisamment transparent ou « véridique » par la FDA ?
L’extrait ci-dessus, copié-collé de la notice d’emballage, contient toutes les informations que les fabricants partagent avec les consommateurs concernant la dose – qui est malheureusement inadéquate par rapport à toutes les autres étiquettes de la FDA – ou avec toute personne curieuse de savoir autre chose que la quantité de liquide. à injecter et la concentration de 30 ou 100 mcg d'une séquence d'ARNm non précisée.
L’imprécision remarquable de cette étiquette autorisée par la FDA semble contredire précisément son étiquette vieille de près de 120 ans : « exigeant que les aliments et les médicaments portent des déclarations d’étiquetage véridiques et répondent à certaines normes de pureté et de concentration ».
Est-ce là ce que la FDA considère comme une liste « véridique » d'ingrédients ? (Voir 21 CFR §352 et 21 CFR §201.10 concernant la « déclaration des ingrédients » et les « médicaments et dispositifs médicaux mal étiquetés ».)
La question est la suivante : l’énumération d’ingrédients inconnus ou non spécifiés, que seul le fabricant peut déchiffrer, répond-elle réellement à l’esprit ou aux exigences légales de l’étiquetage ? Cette étiquette est-elle considérée comme « véridique » par la FDA américaine ? De quel côté se situe la FDA, au juste : celui des fabricants ou celui des consommateurs ?
En plus de ne pas être directement spécifié, le nombre exact de LNP ou de brins d'ARNm dans une injection de 30 ou 100 mcg ne peut même pas être extrapolé de manière stœchiométrique ou sur la base du nombre d'Avogadro , car la séquence d'ARNm, le poids moléculaire et/ou les composants/configurations des LNP ne sont fournis nulle part dans l'étiquetage officiel de la FDA.
Comment savoir si le nombre de brins d'ARNm codant pour la protéine Spike du Covid est proportionnel à la charge virale reçue lors d'une infection communautaire ? Réponse : c'est impossible.
Les injections d’ARNm de Covid sont-elles Correctement étiqueté/mal étiqueté?
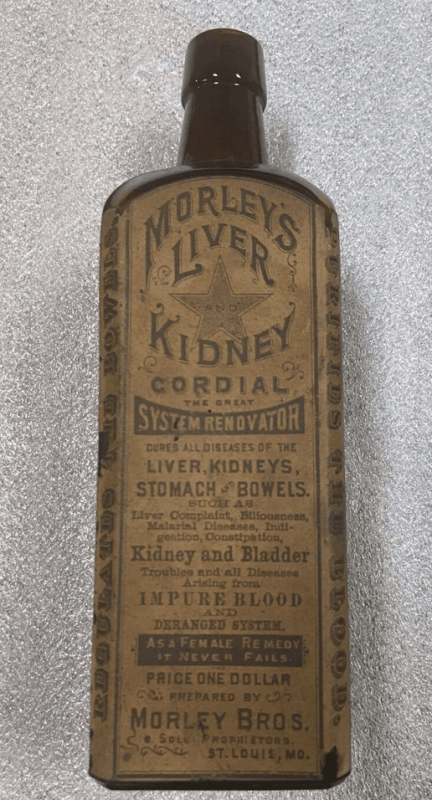
L'article 211.125 du titre 21 du CFR stipule qu'« un contrôle strict doit être exercé sur l'étiquetage des produits pharmaceutiques ». Or, il semble que la FDA ait fait preuve d'un laxisme flagrant concernant l'étiquetage approuvé des injections d'ARNm contre la Covid-19, alors même que tous les autres médicaments, y compris l'Onpattro à base d'ARNm, mentionnent ces informations . Historiquement, les décisions réglementaires de la FDA (comme le choix des informations à inclure dans l'étiquetage des produits) s'appuient sur la jurisprudence, et les injections d'ARNm contre la Covid-19 constituaient une déviation manifeste par rapport à cette jurisprudence. Cette absence notable de données et ce manque de clarté rappellent quelque peu l'époque du sirop de foie et de rognons de Morley , à la fin du XIXe siècle. La différence est la suivante : à cette époque, la FDA n'existait pas, tandis qu'aujourd'hui, elle compte environ 20 000 employés, dont certains, semble-t-il, croyaient que cet étiquetage était transparent et « véridique ».
Mentionner un ingrédient inconnu, indéchiffrable ou obscur, dont la composition exacte reste à déterminer, n'est probablement pas ce que les législateurs de la loi de 1906 sur la pureté des aliments et des médicaments (Pure Food and Drug Act) avaient en tête lorsqu'ils ont défini les règles de la FDA concernant l'étiquetage véridique. Par ailleurs, le fait que les doses par volume soient doublées selon les fabricants ( 30 µg/0.3 mL contre 100 µg/0.5 mL ) signifie que ces séquences d'ARNm semblent présenter des longueurs de nucléotides très différentes et, par conséquent, un nombre plus important et des LNP différents, ainsi que des groupements fonctionnels. Cela signifie-t-il que les séquences d'ARNm utilisées pour transcrire la protéine Spike sont environ deux fois plus longues (10 µg/0.1 mL contre 20 µg/0.1 mL) selon les fabricants, ou un autre facteur contribue-t-il à cette différence de longueur de nucléotides ?
Pour le profane qui lit encore jusqu'à présent (félicitations, d'ailleurs) : le manque d'informations détaillées sur l'étiquetage pourrait être comme une large publicité pour une maison à vendre, affirmant qu'elle est faite de bois et de briques, sur une dalle de ciment – mais sans montrer. toutes les photos de la maison (par exemple, séquence) et ne partageant pas sa superficie (par exemple, poids moléculaire). Dans tous les cas, le manque d’informations est insuffisant et constitue un écart par rapport aux normes traditionnelles.
Tous les autres médicaments approuvés par la FDA — y compris les autres médicaments à ARNm — comportent une liste complète des ingrédients sur leurs emballages, incluant une représentation structurelle et le poids moléculaire du produit, afin que les consommateurs sachent exactement ce qu'ils achètent.
C'est vrai : consultez la base de données Drugs.com pour n'importe quel médicament et vous constaterez que toutes les étiquettes mentionnent sa structure et/ou son poids moléculaire. Preuve que les vaccins à ARNm contre la Covid-19 constituent une exception notable à la pratique d'approbation habituelle de la FDA et à la règle de l'« étiquetage véridique ».
Une étude danoise de 2023 détaille la variabilité clinique significative entre les lots d’injections d’ARNm Covid-19 :
L'absence de transparence concernant la validation, même pour des tests potentiellement invalides envoyés par courrier, semble avoir permis aux fabricants de contourner un autre aspect crucial du contrôle de la FDA : les manifestations cliniques potentielles liées aux variations de lots des vaccins à ARNm. Une étude rétrospective danoise sur la sécurité, publiée début 2023, a mis en évidence un profil de signalement d'effets indésirables très atypique pour les injections d'ARNm Pfizer-BioNTech BNT162b2, corrélé au système danois de notification des effets indésirables de la DKMA.
Dans le graphique linéaire qui suit, des points de couleurs différentes représentent différents lots d’injections d’ARNm de Pfizer-BioNTech. Il a séparé les lots en trois catégories différentes ; nombre élevé, faible à (presque) absent de groupes d'événements indésirables signalés (tracés bleus, verts et jaunes respectivement).
Autrement dit : des produits prétendument « équivalents » provenant du même fabricant semblent présenter des taux d’effets indésirables très différents selon les lots, chacun de ces lots représentant des centaines de milliers d’injections d’ARNm.
Lorsque les droites de régression linéaire correspondantes ont été ajoutées, un modèle particulier est apparu :
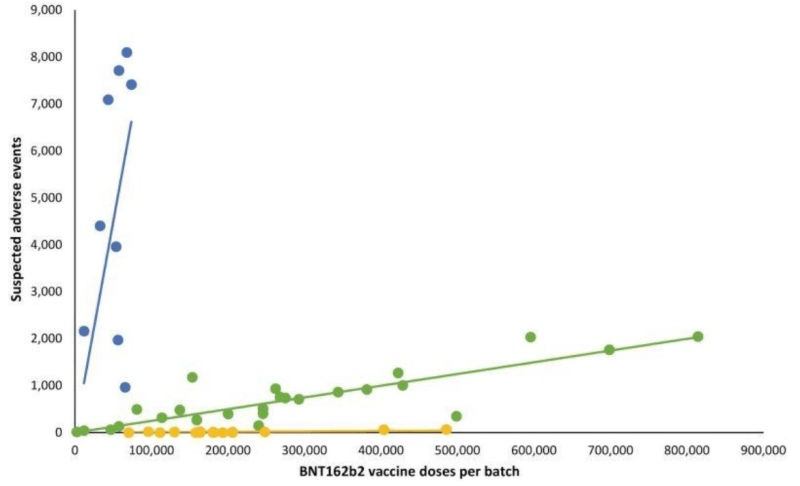
Les questions importantes concernant la disparité notable des événements indésirables entre les lots d’ARNm de Covid-19 comprennent :
- Les variations des événements indésirables pourraient-elles être dues à des variations qualitatives ou quantitatives dans les séquences d’ARNm ou dans le nombre de brins d’ARNm entre les lots ?
- Les écarts liés aux événements indésirables pourraient-ils être dus à des écarts qualitatifs ou quantitatifs dans la taille/morphologies ou la quantité de LNP entre les lots ? Quels tests ont été effectués pour assurer la sécurité des différentes LNP utilisé dans les injections d’ARNm ?
- Les lots correspondant aux points de données jaune, vert et bleu étaient-ils d'une manière ou d'une autre qualitativement ou quantitativement différents ?
- Le stockage/la manutention après fabrication ont-ils été compromis au niveau de l'installation d'administration (ou ailleurs le long de la chaîne d'approvisionnement), entraînant une variabilité du produit ?
- Quel est le taux Sigma/erreur de ce produit et d'autres produits provenant de l'usine de fabrication/du chef d'équipe en charge de la fabrication ?
- Les ingrédients de ces produits à ARNm Covid provenaient-ils d’Inde ou de Chine plutôt qu’ailleurs, selon le lot ?
- Quels pourcentages de lots de produits à ARNm Covid ont été testés via une collecte en personne par un inspecteur de la FDA plutôt que par « envoi par la poste » depuis leur création jusqu'à ce jour ? Chaque lot a-t-il été testé en utilisant uniquement l'une ou l'autre de ces deux méthodes de collecte ?
- La FDA a-t-elle effectué une vérification des tests de libération sur les lots du système danois de déclaration des événements indésirables DKMA ? Si oui, pourquoi la FDA ne publie-t-elle pas ces résultats de tests particuliers ? Si non, pourquoi les tests n’ont-ils pas été effectués ?
- Existe-t-il un problème fondamental lié à la production cohérente de LNP et/ou de séquences d’ARNm de manière fiable et sans contamination ?
Les résultats de l'étude danoise et les questions susmentionnées concernant les effets indésirables pourraient commencer à être abordés, mais seulement si la FDA publie de manière indépendante les résultats de ses tests de libération. En l'état actuel des choses, en raison des nombreuses occultations prévues par la FDA (b)(4), personne ne connaît la méthodologie validée pour tester les vaccins à ARNm contre la Covid-19, ni quels lots de l'étude danoise ont été testés ou non, ni les résultats de ces tests par lots.
… Là encore, même si la FDA avait choisi de publier les résultats de ces tests par lots, comment les consommateurs peuvent-ils savoir si ces résultats sont représentatifs des lots spécifiés, puisque les fabricants sélectionnent eux-mêmes les échantillons à « envoyer par courrier ? »
Ne pas assurer la transparence des ingrédients et garantir la qualité via une méthodologie d'échantillonnage appropriée est une exigence fondamentale et fondamentale de la FDA. En fait, c’est la principale raison de la création de la FDA ! Les Américains ne méritent-ils pas une meilleure transparence, une meilleure surveillance et des lois sur un « étiquetage véridique » lorsqu’il s’agit de nos produits pharmaceutiques – d’autant plus que ces lois ont été adoptées il y a plus de 100 ans ?
Participez à la conversation
Publié sous un Licence internationale Creative Commons Attribution 4.0
Pour les réimpressions, veuillez rétablir le lien canonique vers l'original Brownstone Institute Article et auteur.